

Touha každého člověka je zůstat mladý co nejdéle. Nechceme stárnout a nemocnět, obáváme se všeho – rakoviny, Alzheimerovy choroby, infarktu, mrtvice… Je čas se zamyslet, odkud rakovina pochází, zda existuje spojení mezi srdeční selháním a Alzheimerovou chorobou, neplodností a ztrátou sluchu. Proč antioxidantní doplňky někdy způsobují více škody než užitku? A hlavně: můžeme žít dlouho a bez nemocí, a pokud ano, jak?
V našem těle pracují drobné „energetické stanice“ – mitochondrie. Právě ony odpovídají za naše zdraví a dobrou pohodu. Když fungují dobře, necítíme nedostatek energie. Když fungují špatně – trpíme nemocemi. Doktor Lee Now odhaluje tajemství: onemocnění, která se na první pohled zdají být nesouvislá – cukrovka, rakovina, schizofrenie, chronická únava, Parkinsonova choroba a další – mají společnou podstatu.
Dnes víme, jak zlepšit fungování mitochondrií, které zajišťují energii pro organismus na 90 %. Tato kniha vám přináší aktuální informace o výživě, životním stylu, ketogenní dietě a doplňcích, které obnovují zdraví mitochondriím a tím i nám.
Úryvek. Mitochondriální syndrom
Je mi nepříjemné to přiznat, ale byl jsem divákem reality show „Námluvy“. Velmi mě zaujal třetí díl 17. série (leden 2013), ve kterém Sin (nápadník) a Ashley (uchazečka) odjeli na schůzku se dvěma dívkami trpícími onemocněním mitochondrií. Pro mnohé z vás, pokud jste tento díl sledovali, to bylo poprvé, co jste slyšeli o mitochondriálním syndromu (mitochondriální syndrom je soubor onemocnění spojených s vrozeným poškozením mitochondrií). Tato skupina onemocnění však je stále lépe zkoumána, jakmile technologie genetického testování a sekvenování genů se stává snazší, levnější a dostupnější.
Až do začátku 80. let minulého století, kdy byl plně sekvenován lidský mitochondriální genom, byly zprávy o mitochondriálních onemocněních vzácné. Situace se změnila s možností dekódovat mtDNA mnoha pacientů. To vedlo k výraznému nárůstu počtu registrovaných pacientů trpících dědičnými mitochondriálními onemocněními. Mezi nimi je přibližně jeden z pěti (nebo dokonce dva a půl) tisíce lidí. Zde nezahrnujeme osoby s nevyjádřenými formami mitochondriálních onemocnění. Kromě toho se také výrazně rozšířil seznam příznaků mitochondriálního syndromu, což svědčí o chaotické povaze těchto onemocnění.
Mitochondriální onemocnění se vyznačují extrémně složitými genetickými a klinickými obrazy, představujícími mix ze širokého spektra existujících diagnostických kategorií. Vzorce dědičnosti zde někdy podléhají a někdy naopak nepodléhají Mendelovým zákonům. Mendel popsal pravidla dědičnosti znaků prostřednictvím normálních genů jaderné DNA. Pravděpodobnost výskytu genetického znaku nebo dědičné nemoci lze snadno vypočítat na základě kvantitativní predikce výsledků rozdělení potomstva při různých kvalitativních znacích pomocí náhodné dědičnosti jedné ze dvou kopií téhož genu od každého z rodičů (v důsledku čehož každý potomek získává dvě kopie každého genu). V těch případech, kdy je mitochondriální syndrom způsoben vadou jaderných genů, odpovídající vzorce dědičnosti skutečně následují Mendelova pravidla. Existují však dva typy genomů, které zajišťují funkci mitochondrií: mitochondriální DNA (přenášená pouze po maternální linii) a jaderná DNA (děděná od obou rodičů). V důsledku toho se typy dědičnosti liší od autozomálně dominantních po autozomálně recesivní a také po přenosu genetického materiálu po materské linii.
Situaci ještě více komplikuje to, že mezi mtDNA a jadernou DNA se vytvářejí složité interakce. V důsledku toho mohou stejné mutace mtDNA způsobovat zcela odlišné příznaky u sourozenců žijících ve stejné rodině (mohou mít odlišnou jadernou DNA, přestože mají identickou mtDNA), zatímco mutace mohou vyvolávat identické příznaky. I u dvojčat se stejnou diagnózou mohou být klinické obrazce nemoci radikálně odlišné (konkrétní příznaky závisí na tom, které tkáně jsou patogenním procesem postižené), zatímco lidé s mutacemi mohou trpět podobnými příznaky, které vytvářejí stejný obraz nemoci.
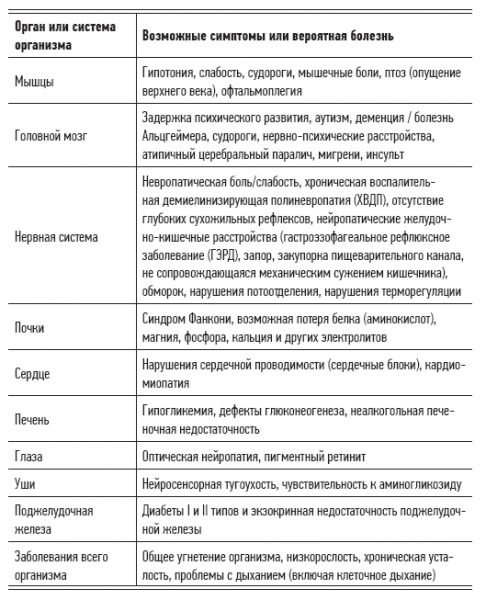
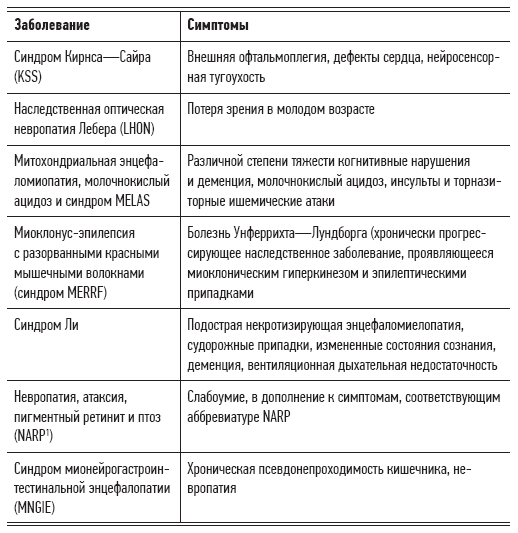
Ať tak či onak, v mateřské vajíčku existuje velké množství variací mtDNA, a tento fakt devalvuje všechny predikce ohledně výsledků genetického dědění. Povaha této skupiny nemocí je tak chaotická, že soubor příznaků odpovídajících daným onemocněním se může měnit z desetiletí na desetiletí a lišit se i u sourozenců s identickými mutacemi mitochondrialní DNA. Navíc, někdy může mitochondriální syndrom jednoduše zmizet, ačkoliv byl (nebo měl být) zděděn. Ale takové šťastné případy jsou vzácné, a většinou mitochondriální onemocnění progredují. V tabulkách 2.2 a 2.3 jsou uvedeny nemoci a příznaky spojené s mitochondriální disfunkcí, stejně jako genetické faktory těchto onemocnění. V současnosti je vědě známo více než 200 typů mutací mitochondrií. Výsledky výzkumů naznačují, že mnoho degenerativních chorob je způsobeno mutacemi tohoto druhu (to znamená, že musíme překlasifikovat obrovské množství onemocnění a zařadit je do kategorie mitochondriálních onemocnění).
Jak víme, tyto mutace mohou způsobit, že mitochondrie přestanou plnit funkci výroby energie, což může vést k přerušení činnosti nebo smrti buněk. Všechny buňky (s výjimkou červených krvinek) obsahují mitochondrie, a proto mitochondriální syndrom ovlivňuje mnohonásobné a různé systémy organismu (současně nebo postupně).
Tabulka 2.2. Znaky, symptomy a onemocnění způsobené mitochondriální dysfunkcí
Tabulka 2.3. Vrozená onemocnění způsobená mitochondriální dysfunkcí
Samozřejmě, některé orgány nebo tkáně potřebují energii více než jiné. Když energetické potřeby daného orgánu nemohou být zcela uspokojeny, začínají se projevovat symptomy mitochondriálního syndromu. Především zasahují funkce mozku, nervového systému, svalů, srdce, ledvin a endokrinního systému, tedy všech orgánů, které pro svou normální činnost vyžadují velké množství energie.
Získaná onemocnění způsobená mitochondriální dysfunkcí
Jak naše chápání mitochondriální funkce a dysfunkce roste, začínáme vytvářet dlouhý seznam nemocí, které mají v základu mitochondriální dysfunkci, a objasňovat mechanismy jejich vzniku a vývoje. Podle některých nedávných studií trpí mitochondriálním syndromem každý 2500. člověk. Pokud se však podíváte na níže uvedený seznam, souhlasíte, že s vysokou pravděpodobností budou mitochondriální onemocnění (vrozená či získaná) brzy diagnostikována u každého dvacátého pátého nebo dokonce u každého desátého obyvatele západních zemí.
- Diabetes II. typu
- Nádorová onemocnění
- Alzheimerova nemoc
- Parkinsonova nemoc
- Bipolární afektivní porucha
- Schizofrenie
- Stárnutí a degenerace
- Úzkostná porucha
- Nealkoholická steatóza jater
- Kardiovaskulární onemocnění
- Sarkopenie (ztráta svalové hmoty a síly)
- Tolerancia vůči fyzické námaze
- Únava, včetně syndromu chronické únavy, fibromyalgie a myofasciálních bolestí
Na genetické úrovni jsou s tímto vším spojeny velmi složité procesy. Energetickou sílu konkrétní osoby lze určit zkoumáním vrozených poruch její mitochondriální DNA. Ale to je pouze výchozí bod. S časem se v těle hromadí získané defekty mtDNA a jakmile daný orgán překročí určitou mez, začíná se kazit nebo podléhá degeneraci (každý orgán má svůj prah tolerance, o čemž si povíme podrobněji).
Další složitost spočívá v tom, že každá mitochondrie obsahuje až deset kopií mtDNA a každá buňka, každá tkáň a každý orgán má mnoho mitochondrií. Z toho vyplývá, že v našem těle nelze spočítat defekty v kopiích mtDNA. Dysfunkce konkrétního orgánu začíná, když procento defektních mitochondrií v něm obsažených překročí určitou hodnotu. Tento jev se nazývá prahový efekt. Každý orgán a každá tkáň podléhají specifickým mutacím a mají svůj vlastní mutační práh, energetické potřeby a odolnost vůči vlivu volných radikálů. Kombinace těchto faktorů určuje, jak bude živý systém reagovat na genetické poruchy.
Pokud je defektních pouze 10 % mitochondrií, 90 % zbývajících normálních generátorů buněčné energie může kompenzovat dysfunkci svých „kolegů“. Nebo například, pokud je mutace není příliš závažná, ale postihla velké množství mitochondrií, buňka může stále fungovat normálně.
Existuje také koncept segregace defektních mitochondrií: při dělení buňky se mitochondrie náhodně rozdělují mezi dvě dceřiné buňky. Jedna z těchto buněk může dostat všechny mutované mitochondrie, zatímco druhá může získat všechny plnohodnotné "elektrárny" (samozřejmě, že pravděpodobnější jsou intermédia). Buňky s dysfunkčními mitochondriemi zahynou v procesu apoptózy, zatímco zdravé nadále plní svou funkci (jedno z vysvětlení náhlého a nečekaného zmizení mitochondriálního syndromu). Fenomén rozdílů v sekvencích DNA mitochondrií (nebo plastidů) ve stejném organismu, často dokonce v jedné buňce, kdy některé mitochondrie mohou například obsahovat nějakou patologickou mutaci, zatímco jiné ne, se nazývá heteroplazmie. Stupeň heteroplazmie se liší i mezi členy jedné rodiny. Kromě toho se úroveň heteroplazmie může měnit dokonce i v rámci jednoho organismu v závislosti na konkrétním orgánu nebo konkrétní buňce, což vede k velmi širokému spektru projevů a symptomů různých mitochondriálních onemocnění.
V těle rostoucího embrya se při dělení buněk mitochondrie s mutacemi dostávají do orgánů a tkání, které se liší svými energetickými potřebami. A pokud mutované mitochondrie v hojném počtu osidlují buňky, které se časem mění na metabolicky aktivní struktury (například mozek nebo srdce), pak tento organismus má potíže s kvalitou života (pokud je vůbec životaschopný). Na druhou stranu, pokud se hromadí velké množství dysfunkčních mitochondrií především v buňkách s nízkou metabolickou intenzitou (řekněme v kožních buňkách, které se pravidelně obměňují), pak nositel těchto mitochondrií může nikdy nepoznat svou genetickou predispozici k mitochondriálnímu syndromu. V zmíněném epizodě ze "Svatby na první pohled" jedna z dívek s mitochondriální chorobou se zdála být zcela normální, zatímco jiná jasně trpěla vážnou nemocí.
Některé mitochondriální mutace se spontánně vyvíjejí s věkem v důsledku tvorby volných radikálů během běžného metabolismu. To, co se děje dál, závisí na řadě faktorů. Například, pokud se bunka naplněná dysfunkčními mitochondriemi dělí vysokou rychlostí, jako to dělají kmenové buňky vykonávající regeneraci tkání, pak defektní generátory energie budou aktivně expandovat. Pokud oslabená bunka již není schopna dělení (předpokládejme, že se jedná o neuron), pak mutace zůstanou pouze v této buňce, což však nevylučuje možnost úspěšné náhodné mutace. Takže právě složitostí genetického základu mitochondriálního syndromu je vysvětleno, že vyčerpání bioenergetických zdrojů organismu způsobené mitochondriálními mutacemi se projevuje v širokém spektru různých a komplexních onemocnění a symptomů.
Musíme si také uvědomit, že existuje mnoho genů mimo mtDNA, které jsou odpovědné za normální funkci mitochondrií. Pokud mutace ovlivní geny kódující RNA, obvykle mají vážné následky. V případech, kdy dítě při svém početí získává od některého z rodičů mutovaný transkripční faktor mitochondrií (připomeňme, že transkripční faktory jsou proteiny, které kontrolují proces syntézy mRNA na DNA vzoru tím, že se vážou na specifické oblasti DNA), pak budou všechny mitochondrie v jeho organismu podléhat patogennímu působení. Pokud se však mutace týká pouze specifických transkripčních faktorů, které se aktivují pouze v určitých orgánech nebo tkáních či v reakci na uvolnění konkrétního hormonu, pak odpovídající patogenní účinek bude výhradně lokální.
Široké spektrum mitochondriálních onemocnění a jejich projevů představuje vážný problém pro lékaře (jak teoretického, tak praktického zaměření), včetně faktické nemožnosti předvídat rozvoj mitochondriálního syndromu. Existuje tolik různých mitochondriálních onemocnění, že je obtížné jim všem přiřadit názvy, a mnohé z nich ještě nebyly objeveny. Dokonce i řada známých degenerativních nemocí (onemocnění kardiovaskulárního systému, onkologická onemocnění, různé formy demence atd.) je moderní věda řadí k dysfunkci mitochondrií.
Je důležité si uvědomit, že i když neexistuje plné léčení mitochondriálních onemocnění, mnoho lidí s těmito neduhy (zejména pokud se jedná o lehkou nebo středně těžkou formu nemoci) může žít dlouhý a plnohodnotný život. K tomu je však potřeba systematicky pracovat s využitím znalostí, které máme k dispozici.
O autorovi
Li Now — licencovaný naturopat z Kanady, držitel několika ocenění. Kolegové jej znají jako bystrého podnikatele, stratéga a lékaře. Li zastával pozice zdravotního poradce, vědeckého experta a ředitele pro výzkum a vývoj ve velkých organizacích. Kromě vědecké činnosti ve své společnosti je také konzultantem v oblasti přírodních produktů pro zdraví a výživových doplňků a je členem redakčního a poradního výboru časopisu Alive, nejčtenějšího zdravotnického časopisu v Kanadě. Nazývá domov oblast Velkého Toronta, kde žije se svou manželkou a jejich dvěma syny, a má zvláštní zájem o podporu přirozeného zdraví a ochranu životního prostředí.
» Podrobnosti o knize naleznete na
»
»
Pro uživatele Habr sleva 25 % s kupónem — Mitochondrie
Po uhrazení tištěné verze knihy bude elektronická kniha zaslána na e-mail.
Zdroj: habr.com
