

Drømmen for enhver person er at forblive ung så længe som muligt. Vi ønsker ikke at ældes og blive syge, vi frygter alt - kræft, Alzheimers sygdom, hjerteanfald, slagtilfælde... Det er på tide at finde ud af, hvor kræft kommer fra, om der er en forbindelse mellem hjertesvigt og Alzheimers sygdom, infertilitet og høretab. Hvorfor kan antioxidanttilskud nogle gange være mere skadelige end gavnlige? Og vigtigst af alt: kan vi leve længe og uden sygdomme, og hvis ja, hvordan?
I vores krop fungerer små "energistationer" - mitokondrier. Det er dem, der står for vores sundhed og velvære. Når de fungerer godt, oplever vi ikke energimangel. Men når de fungerer dårligt, lider vi af sygdomme. Dr. Lee Nouw afslører hemmeligheden: sygdomme, der ved første øjekast ser ud til at være urelaterede - diabetes, kræft, skizofreni, kronisk træthed, Parkinsons sygdom og andre - har en fælles oprindelse.
I dag ved vi, hvordan vi kan forbedre mitokondriernes funktion, som giver energi til kroppen på 90 %. I denne bog finder du актуell information om ernæring, livsstil, ketogen diæt og kosttilskud, der genopretter mitokondriernes sundhed, og dermed også vores.
Uddrag. Mitokondriesyndrom
Jeg skammer mig over at indrømme det, men jeg var seer af reality-showet "Ungkaren". Jeg blev meget imponeret over det tredje afsnit af sæson 17 (januar 2013), hvor Sin (ungkaren) og Ashley (deltager) tog på møde med to piger, der lider af mitokondriesygdom. For mange af jer, hvis I så episoden, var dette første bekendtskab med mitokondriesyndromet (mitokondriesyndromet er et kompleks af sygdomme relateret til medfødte skader på mitokondrier). Men denne gruppe af sygdomme undersøges stadig mere og mere grundigt, efterhånden som teknologierne inden for genetisk testning og sekventering bliver lettere, billigere og mere tilgængelige.
Indtil begyndelsen af 1980'erne, da det humane mitokondrie-genom blev fuldt sekventeret, var rapporter om mitokondrielle sygdomme sjældne. Situationen ændrede sig med muligheden for at afkode mtDNA fra mange patienter. Dette førte til en markant stigning i antallet af registrerede patienter, der lider af arvelige mitokondrielle sygdomme. Disse omfatter cirka en ud af fem (eller endda to og en halv) tusinde personer. Her medregnes ikke personer med uudtrykte former for mitokondrielle sygdomme. Derudover er listen over tegn på mitokondrisk syndrom også steget kraftigt, hvilket vidner om den kaotiske natur af disse sygdomme.
Mitokondrielle sygdomme er karakteriseret ved ekstremt komplekse genetiske og kliniske billeder, der repræsenterer en blanding af et meget bredt spektrum af eksisterende diagnostiske kategorier. Arvsmønstrene herunder underordner sig nogle gange, og nogle gange ikke, Mendels love. Mendel beskrev mønstre for arv af træk gennem normale gener fra nukleært DNA. Sandsynligheden for, at en genetisk egenskab eller arvelig sygdom opstår, kan let beregnes på baggrund af kvantitative forudsigelser af resultaterne af nedbrydning af afkommet efter forskellige kvalitative egenskaber ved tilfældig arv af en af to kopier af det samme gen fra hver af forældrene (hvorved hver afkom får to kopier af hvert gen). I de tilfælde, hvor mitokondrisk syndrom skyldes en defekt i nukleære gener, følger de relevante arvsmønstre faktisk Mendels regler. Men der er to slags genomer, der muliggør arbejdet af mitokondrier: mitokondrisk DNA (arvet kun gennem moderslinjen) og nukleært DNA (arvet fra begge forældre). Som følge heraf varierer arvstypen fra autosomalt dominant til autosomalt recessivt samt overførsel af genetisk materiale gennem moderslinjen.
Situationen kompliceres yderligere af det forhold, at der opstår komplekse interaktioner mellem mtDNA og nukleær DNA. Som et resultat heraf kan de samme mutationer i mtDNA forårsage markant forskellige symptomer hos søskende, der bor i den samme familie (de kan have forskellige nukleære DNA med identisk mtDNA), mens mutationerne kan forårsage identiske symptomer. Selv hos tvillinger med samme diagnose kan de kliniske billeder af sygdommen være radikalt forskellige (de specifikke symptomer afhænger af, hvilke væv der er påvirket af den patologiske proces), mens personer med mutationer kan lide af lignende symptomer, der samles i det samme sygdomsbillede.
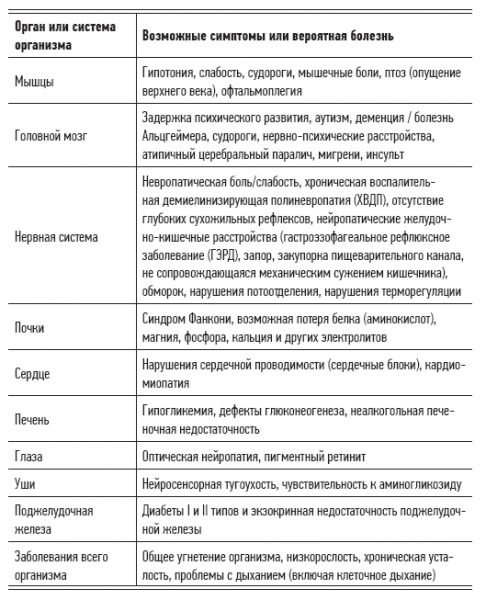
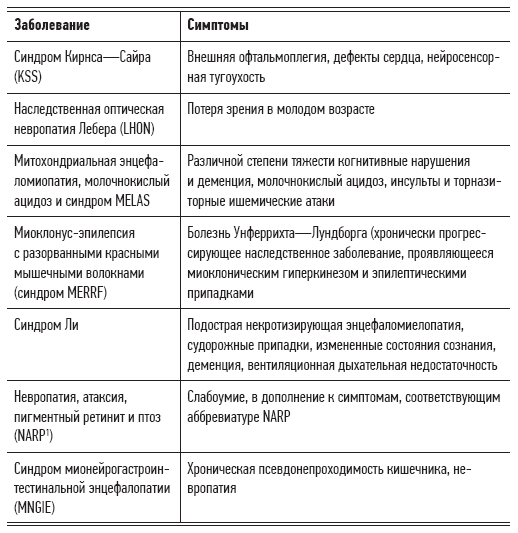
Hvordan som helst, i moderens ægcelle findes der et stort antal variationer af mtDNA, og denne kendsgerning undergraver alle forudsigelser om resultaterne af genetisk arv. Naturen i denne gruppe af sygdomme er så kaotisk, at symptomerne, der er relevante for de pågældende sygdomme, kan ændre sig fra årti til årti og endda variere mellem søskende med identiske mutationer i mitokondriel DNA. Desuden kan mitokondrielt syndrom nogle gange forsvinde helt, selvom det var (eller burde have været) arvet. Men sådanne heldige tilfælde er sjældne, og oftest skrider mitokondrielle sygdomme frem. I tabellerne 2.2 og 2.3 præsenteres sygdomme og symptomer relateret til mitokondriel dysfunktion samt de genetiske faktorer bag disse sygdomme. I øjeblikket er der over 200 typer mutationer i mitokondrier, som videnskaben kender. Undersøgelsesresultater viser, at mange degenerative sygdomme skyldes denne type mutationer (det betyder, at vi skal omklassificere en betydelig mængde sygdomme og overføre dem til kategorien af mitokondrielle sygdomme).
Som vi ved, kan disse mutationer føre til, at mitokondrierne stopper med at producere energi, hvilket resulterer i, at celler kan stoppe deres funktion eller dø. Alle celler (undtagen røde blodlegemer) indeholder mitokondrier, og derfor påvirker mitokondriesyndromet mange forskellige og komplekse systemer i kroppen (samtidigt eller sekventielt).
Tabel 2.2. Tegn, symptomer og sygdomme forårsaget af mitokondriel dysfunktion
Tabel 2.3. Arvelige sygdomme forårsaget af mitokondriel dysfunktion
Selvfølgelig har nogle organer eller væv større behov for energi end andre. Når energibehovet for et bestemt organ ikke kan opfyldes fuldt ud, begynder symptomerne på mitokondriesyndromet at komme til syne. Først og fremmest påvirker de funktionerne i hjernen, nervesystemet, musklerne, hjertet, nyrerne og det endokrine system, altså alle organer, der kræver store mængder energi for at fungere normalt.
Erhvervede sygdomme forårsaget af mitokondriel dysfunktion
Efterhånden som vores forståelse af mitokondriel funktion og dysfunktion vokser, begynder vi at skabe en lang liste af sygdomme, der er baseret på mitokondriel dysfunktion, og klarlægger mekanismerne bag opståen og udvikling af disse sygdomme. Data fra nogle af de seneste undersøgelser viser, at hver 2500. person lider af mitokondriesyndrom. Men hvis du nøje undersøger den følgende liste, vil du blive enige om, at med stor sandsynlighed vil mitokondriale sygdomme (arvelige eller erhvervede) snart blive konstateret hos hver 25. eller endda hver 10. indbygger i de vestlige lande.
- Type 2 diabetes
- Kraftige sygdomme
- Alzheimers sygdom
- Parkinsons sygdom
- Bipolar affektiv lidelse
- Skizofreni
- Aldring og svækkelse
- Angstlidelse
- Ikke-alkoholisk steatohepatitis
- Kardiovaskulære sygdomme
- Sarkopeni (tab af muskelmasse og styrke)
- Intolerance over for fysisk aktivitet
- Træthed, herunder syndrom for kronisk træthed, fibromyalgi og myofasciale smerter
På det genetiske niveau er der meget komplekse processer forbundet med alt dette. Den energetiske styrke hos en bestemt person kan bestemmes ved at undersøge medfødte forstyrrelser i hans eller hendes mitochondriale DNA. Men det er kun udgangspunktet. Over tid akkumuleres der erhvervede defekter i mtDNA i kroppen, og når en bestemt tærskel overskrides for et organ, begynder det at svigte eller bliver udsat for degeneration (hvert organ har sin egen tålegrænse, som vi vil tale nærmere om).
En anden kompleksitet er, at hver mitochondrie indeholder op til ti kopier af mtDNA, og hver celle, hvert væv og hvert organ har mange mitochondrier. Dette betyder, at der er utallige defekter i kopierne af mtDNA i vores krop. Dysfunktion i et bestemt organ begynder, når procentdelen af defekte mitochondrier i det overstiger et bestemt niveau. Dette fænomen kaldes tærskeleffekten. Hvert organ og væv er udsat for specifikke mutationer og karakteriseres af sin egen mutationsgrænse, energibehov og modstandsdygtighed over for angreb fra frie radikaler. Kombinationen af disse faktorer bestemmer, hvilken type reaktion det levende system vil have på genetiske forstyrrelser.
Hvis kun 10 % af mitochondrierne er defekte, kan de 90 % af de resterende normale celleenergigeneratorer kompensere for dysfunktionen af deres "kolleger". Eller hvis mutationen er ikke særligt alvorlig, men har ramt et stort antal mitochondrier, kan cellen stadig fungere normalt.
Der findes også et koncept for segregation af defekte mitokondrier: ved celledeling fordeles mitokondrierne tilfældigt mellem de to datterceller. En af disse celler kan få alle de muterede mitokondrier, mens den anden kan få alle de sunde "kraftværker" (det er naturligvis mere sandsynligt, at der er mellemformer). Celler med dysfunktionelle mitokondrier vil dø under apoptose, mens sunde vil fortsætte med at udføre deres arbejde (en af forklaringerne på det pludselige og uventede forsvinden af mitokondriesyndromet). Fænomenet med forskelle i DNA-sekvensen af mitokondrier (eller plastider) i samme organisme, ofte endda i samme celle, hvor nogle mitokondrier for eksempel kan indeholde en patologisk mutation, mens andre ikke gør, kaldes heteroplasmi. Graden af heteroplasmi varierer selv blandt familiemedlemmer. Desuden kan niveauet af heteroplasmi ændre sig selv inden for én organisme afhængigt af den specifikke organ eller celle, hvilket fører til et meget bredt spektrum af manifestationer og symptomer på forskellige mitokondrielle sygdomme.
I kroppen af en voksende embryon, efterhånden som cellerne deler sig, fylder mitokondrier med mutationer organer og væv, der adskiller sig fra hinanden med hensyn til energibehov. Og hvis muterede mitokondrier i stort antal besætter celler, der med tiden udvikler sig til metabolisk aktive strukturer (for eksempel hjernen eller hjertet), vil den tilsvarende organisme i fremtiden have problemer med livskvaliteten (hvis den overhovedet er levedygtig). På den anden side, hvis massen af dysfunktionelle mitokondrier ophobes primært i celler med lav metabolisk intensitet (for eksempel i hudceller, som regelmæssigt udskiftes), kan bæreren af sådanne mitokondrier aldrig få kendskab til sin genetiske disposition for mitokondrielt syndrom. I den nævnte episode af "Jomfru" så en af pigerne med mitokondriesygdommen helt normal ud, mens den anden tydeligt led af en alvorlig sygdom.
Nogle mitochondrielle mutationer udvikler sig spontant med alderen som et resultat af dannelse af frie radikaler under almindelig stofskifte. Hvad der sker derefter, afhænger af en række faktorer. For eksempel, hvis en celle fyldt med dysfunktionelle mitochondrier deler sig hurtigt, som det er tilfældet med stamceller, der udfører arbejde med vævregenerering, vil de defekte energigeneratorer aktivt udvide sig. Hvis den svækkede celle derimod ikke længere deler sig (antag, at det handler om en neuron), vil mutationerne forblive inden for denne celle, hvilket dog ikke udelukker muligheden for en vellykket tilfældig mutation. Således forklares kompleksiteten i den genetiske basis for mitochondrial syndrom det faktum, at udtømmelse af kroppens bioenergetiske ressourcer forårsaget af mitochondrial mutationer manifesterer sig i en bred vifte af forskellige og komplekse sygdomme og symptomer.
Vi skal også huske, at der findes mange gener uden for mtDNA, som er ansvarlige for den normale funktion af mitochondrier. Hvis en mutation påvirker gener, der koder for RNA, er konsekvenserne normalt ganske alvorlige. I de tilfælde, hvor et barn ved sin undfangelse modtager en muteret mitochondrial transkriptionsfaktor fra en af forældrene (lad os huske, at transkriptionsfaktorer er proteiner, der kontrollerer processen med at syntetisere mRNA på DNA-matrix ved at binde sig til specifikke DNA-sekvenser), vil alle mitochondrier i barnets krop blive udsat for patogen påvirkning. Men hvis mutationen kun vedrører specifikke transkriptionsfaktorer, der aktiveres kun i bestemte organer eller væv eller som reaktion på frigivelsen af et specifikt hormon, vil den tilhørende patogene effekt være udelukkende lokal.
Det brede spektrum af mitokondrielle sygdomme og deres manifestationer udgør et alvorligt problem for lægerne (både teoretisk og praktisk), herunder den faktiske umulighed ved at forudsige udviklingen af mitokondrisk syndrom. Der findes så mange mitokondrielle sygdomme, at det er svært blot at give dem navne, og mange af dem er stadig ikke opdaget. Selv en række kendte degenerative sygdomme (hjerte-kar-sygdomme, kræftsygdomme, forskellige former for demens osv.) betragter moderne videnskab som følge af mitokondriel dysfunktion.
Det er vigtigt at være klar over, at selvom der ikke findes nogen effektiv behandling for mitokondrielle sygdomme, kan mange mennesker med disse lidelser (især hvis det drejer sig om milde eller moderate former for sygdommen) leve lange og fulde liv. Men for dette kræver det systematisk arbejde med de viden, der nu står til rådighed for os.
Om forfatteren
Lee Now — en licenseret naturmediciner fra Canada, der har modtaget adskillige priser. Kollegaer kender ham som en visionær iværksætter, strateg og læge. Lee har haft ansættelser som medicinsk konsulent, videnskabelig ekspert og forsknings- og udviklingschef i store organisationer. Udover sin videnskabelige aktivitet i sin virksomhed er han også konsulent inden for naturlige sundhedsprodukter og kosttilskud, og han er medlem af den redaktionelle rådgivende bestyrelse for magasinet Alive — det mest læste sundhedsmagasin i Canada. Han kalder området Greater Toronto for sit hjem, hvor han bor med sin kone og deres to sønner, og han har en særlig interesse for at fremme naturlig sundhed og beskytte miljøet.
» Mere information om bogen kan findes på
»
»
For Habr-læsere er der 25% rabat med koden — Mitokondrie
Ved betaling af den fysiske version af bogen sendes e-bogen til e-mail.
Kilde: habr.com
