

A jelenlegi COVID-19 járvány során sok probléma merült fel, amelyeket a hackerek örömmel kihasználtak. A 3D nyomtatóval készült arcvédőktől és a házi készítésű orvosi maszkoktól kezdve a teljes értékű mechanikus lélegeztetőgépek helyettesítéséig – ez az ötletáradat inspiráló és felemelő volt. Ugyanakkor próbálkozások történtek más területeken is: olyan kutatásokban, amelyek célja a vírus elleni közvetlen küzdelem volt.
Úgy tűnik, hogy a legnagyobb potenciál a jelenlegi járvány megfékezésére és a jövőbeli járványok megelőzésére azon megközelítésnél rejlik, amely megpróbál a probléma gyökeréhez eljutni. Ez a megközelítés, amely a "megismerd az ellenséged" elve mentén működik, a Folding@Home számítási projektjét képviseli. Milliók regisztráltak a projektben, és a processzoraik és GPU-ik számítási teljesítményének egy részét felajánlják, ezáltal létrehozva a történelem legnagyobb [elosztott] szuperszámítógépét.
De mire használják pontosan ezeket az exaflopokat? Miért szükséges ekkora számítási kapacitást fordítani ? Какая тут работает биохимия, зачем вообще белкам нужно укладываться? Вот краткий обзор фолдинга белков: что это, как он происходит и в чём его важность.
Először is a legfontosabb: miért szükségesek a fehérjék?
A fehérjék életfontosságú struktúrák. Nemcsak építőanyagot adnak a sejtek számára, hanem szinte minden biokémiai reakcióhoz enzimként is működnek. A fehérjék, legyenek vagy , hosszú láncokból állnak, , meghatározott sorrendben elhelyezkedve. A fehérjék funkciói attól függenek, hogy mely aminosavak helyezkednek el a fehérje meghatározott helyein. Például ha a fehérjének pozitívan töltött molekulához kell kapcsolódnia, a kapcsolódási helyet negatívan töltött aminosavakkal kell kitölteni.
Ahhoz, hogy megértsük, a fehérjék hogyan nyerik el azokat a struktúrákat, amelyek meghatározzák a funkcióikat, át kell néznünk a molekuláris biológia alapjait és a sejtek információáramlását.
A fehérjék előállítása, vagyis a kezdődik. A transzkripció során a DNS kettős spirálja, amely a sejt genetikai információját tartalmazza, részben kibomlik, hozzáférést biztosítva a DNS nitrogén alapjainak a . Az RNA-polimeráz feladata egy RNA-koppintás, vagyis a gén transzképzése előállítása. Ennek a génnek a másolata, amely a nevét viseli. (mRNS), egy egyszerű molekula, amely tökéletesen alkalmas a sejten belüli fehérjeforgalmazók irányítására, , amelyek a termelésért, vagy felelősek.
A riboszómák összeszerelési eszközként működnek - megragadják az mRNS sablont és összehasonlítják azt más kis darab RNS-sel, (tRNS). Minden tRNS-nek két aktív régiója van – egy három bázisból álló szakasz, amit neveznek, amelynek egyeznie kell a megfelelő mRNS kodonokkal, és egy aminosav kötődési helysig, amely specifikus ennek a . A fordítás során a tRNS molekulák a riboszómában véletlenszerűen próbálnak kapcsolódni az mRNS-hez az antikodonjaik segítségével. Ha sikerül, a tRNS molekula az aminosavját a korábbihoz kapcsolja, ezáltal egy új láncszemet formálva az mRNS által kódolt aminosavak láncában.
Ez az aminosavakból álló szekvencia a fehérje struktúrájának hierarchiájának első szintje, ezért hívják azt . A fehérje minden háromdimenziós szerkezete és funkciója közvetlenül a primer struktúrából származik, és függ a különböző aminosavak tulajdonságaitól és azok kölcsönhatásaitól. Ha nem lennének ezek a kémiai tulajdonságok és aminosavak közötti kölcsönhatások, lineáris szekvenciák maradnának háromdimenziós szerkezet nélkül. Ezt minden alkalommal láthatjuk, amikor ételt készítünk - ebben a folyamatban hővel történik a fehérjék háromdimenziós struktúrájában.
A fehérjék részeinek távolságbeli kölcsönhatásai
A primer struktúrán túli harmadik dimenziós szerkezet a nevet kapta. Ez magában foglalja a közeli aminosavak közötti hidrogénkötéseket. Ezeknek a stabilizáló kölcsönhatásoknak az alapvető lényege két dologra csökkenthető: és . Az alfa-hélix egy szorosira csavart polipeptid szakaszt képez, míg a béta-lemez sima és széles területet alkot. Mindkét forma struktúrális és funkcionális tulajdonságokkal bír, amelyek a bennük lévő aminosavak jellemzőitől függenek. Például, ha az alfa-hélix főleg hidrofil aminosavakból áll, mint vagy , valószínűleg részt fog venni víz reakciókban.
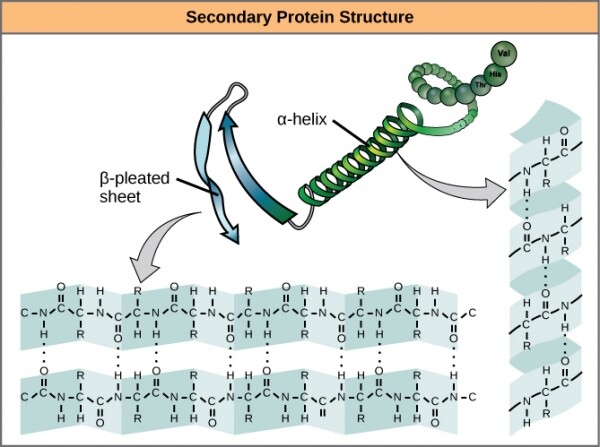
Alfa-hélixek és béta-lemezek a fehérjékben. A hidrogénkötések a fehérje expressziója során képződnek.
Ezek a két struktúra és azok kombinációi alkotják a fehérje következő struktúra szintjét — . A másodlagos struktúrák egyszerű fragmentumaival ellentétben a harmadlagos struktúrára elsősorban a hidrofób jelleg van hatással. A legtöbb fehérje középpontjában olyan aminosavak találhatók, amelyek magas hidrofóbiát mutatnak, mint például vagy , és a víz onnan kiküszöbölődik a radikálok „zsíros” természetének köszönhetően. Ezek a struktúrák gyakran előfordulnak transzmembrán fehérjékben, amelyek beágyazódnak a sejteket körülvevő kettős lipidmembránba. A fehérjék hidrofób részei termodinamikailag stabilak maradnak a membrán zsír részein belül, míg a fehérjék hidrofíli részei a vízi környezet hatásainak vannak kitéve mindkét oldalon.
A harmadlagos struktúrák stabilitását távoli kölcsönhatások biztosítják az aminosavak között. A klasszikus példa az ilyen kölcsönhatásokra , amely gyakran két cisztein radikál között alakul ki. Ha a fodrászatban a tartós göndörítés eljárása során valamikor érezte a kissé rothadt tojásokra emlékeztető szagot, akkor ez a hajban található keratin harmadlagos szerkezetének részleges denaturálódása volt, amely a diszulfidkötések csökkentésével történik kén tartalmú keverékek segítségével.
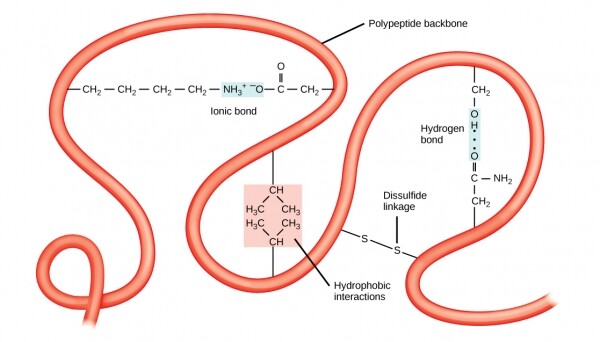
A harmadlagos struktúrákat távoli kölcsönhatások, például hidrofóbia vagy diszulfid kötések stabilizálják.
A diszulfid kötések kialakulhatnak radikálok között egy polipeptid láncon belül, vagy a különböző teljes láncokból származó ciszteinek között. A különböző láncok közötti kölcsönhatások alkotják fehérjestruktúra szintet. A kvartéris szerkezet kiváló példája a a vérben. Minden hemoglobin molekula négy azonos globinból áll, amelyek fehérje részek, mindegyikük egy adott helyzetben van a polipeptid belsejében kénhidakkal, és egy vasat tartalmazó hem molekulához is kapcsolódik. Mind a négy globin intermoláris kénhidakkal van összekapcsolva, míg az egész molekula azonnal több légmolekulát is képes megkötni, akár négyet is, és képes azokat szükség szerint elengedni.
Szerkezetmodellezés a betegség kezelés keresésében
A polipeptid láncok a transzláció során kezdenek végső formájukba rendeződni, amikor a növekvő lánc kilép a riboszómából – hasonlóan ahhoz, ahogy egy memóriával rendelkező ötvözetből készült drót képes bonyolult formákat felvenni hevítéskor. Azonban, ahogy mindig is a biológiában, itt is bonyolultabb a helyzet.
Sok sejtben a transzláció előtt a transzkripcióval nyert géneket komoly szerkesztésnek vetik alá, ami jelentősen megváltoztatja a protein alapvető szerkezetét a gén tiszta bázissorrendjéhez képest. E közben a transzlációs mechanizmusok gyakran igénybe vehetik a molekuláris segédanyagok segítségét, olyan fehérjékét, amelyek átmenetileg kapcsolódnak a felépülő polipeptidlánchoz, megakadályozva annak, hogy bármilyen köztes formát vegyen fel, amit később nem tudnak végső formához vezetni.
Mindebből az következik, hogy a protein végső formájának megjóslása nem triviális feladat. Évtizedekig a proteinok szerkezetének tanulmányozásának egyetlen módja a fizikai módszerek voltak, mint például a röntgenkristallográfia. Csak az 1960-as évek végén kezdtek a biofizikai kémikusok számítógépes modelleket készíteni a protein hajtogatására vonatkozóan, főként a másodlagos struktúra modellezésére összpontosítva. Ezek a módszerek, valamint azok utódai hatalmas mennyiségű bemeneti adatot igényelnek a primer struktúra mellett – például aminosavak kötési szög táblázatok, hidrofobicitási listák, töltött állapotok és még a struktúra fenntartása és működése evolúciós időintervallumokban – mindezt azért, hogy kitalálják, hogyan fog kinézni a végső fehérje.
A mai számítási módszerek a másodlagos struktúra előrejelzésére, különösen a Folding@Home hálózatban, körülbelül 80%-os pontossággal működnek – ami elég jónak számít a feladat bonyolultságához képest. Az ilyen fehérjékre vonatkozóan, mint a SARS-CoV-2 tüskefehérje, kapott adatokat összevetik a vírus fizikai vizsgálatából származó adatokkal. Végül pontosan meg lehet határozni a fehérje szerkezetét, és esetleg fel lehet deríteni, hogyan tapad a vírus a receptorokhoz. az emberi légutakban, amelyek a test belsejébe vezetnek. Ha megértjük ezt a struktúrát, valószínűleg találunk olyan gyógyszereket, amelyek blokkolják a kötődést és megakadályozzák a fertőzést.
A fehérjefolding kutatások a betegségek és fertőzések megértésének középpontjában állnak, így amikor a Folding@Home hálózaton keresztül egyetértenénk, hogyan győzhetjük le a COVID-19-et, amelynek robbanásszerű növekedését mostanában figyeljük, ez a hálózat nem marad tétlen sokáig. Ez egy kutatási eszköz, amely kiválóan alkalmas a fehérjemodellek tanulmányozására, amelyek számos, a fehérjék hibás foldingjával kapcsolatos betegség alapját képezik – például az Alzheimer-kór vagy a Kreutzfeldt-Jakob-kór, amelyet gyakran hibásan „marhaagyi kórnak” neveznek. És amikor elkerülhetetlenül megjelenik egy újabb vírus, már felkészülten állunk készen, hogy ismét harcoljunk vele.
Forrás: habr.com
