

De droom van elke persoon is om zo lang mogelijk jong te blijven. We willen niet oud worden en ziek zijn, we zijn bang voor van alles — kanker, de ziekte van Alzheimer, een hartaanval, een beroerte... Laten we uitzoeken waar kanker vandaan komt, of er een verband is tussen hartfalen en de ziekte van Alzheimer, onvruchtbaarheid en gehoorverlies. Waarom kunnen antioxidanten soms meer kwaad dan goed doen? En het belangrijkste: kunnen we lang en gezond leven, en zo ja, hoe?
In ons lichaam functioneren kleine 'energiecentrales' — mitochondriën. Zij zijn verantwoordelijk voor onze gezondheid en ons welzijn. Wanneer ze goed functioneren, hebben we geen energiegebrek. Maar als ze slecht functioneren, lijden we aan ziektes. Dr. Lee Know onthult het geheim: aandoeningen die op het eerste gezicht niet met elkaar verbonden lijken — diabetes, kanker, schizofrenie, chronische vermoeidheid, de ziekte van Parkinson en andere — hebben een gemeenschappelijke oorsprong.
Vandaag de dag weten we hoe we de werking van mitochondriën, die het lichaam voor 90% van energie voorzien, kunnen verbeteren. In dit boek vindt u actuele informatie over voeding, levensstijl, het ketogene dieet en supplementen die de gezondheid van mitochondriën teruggeven, en dus ook aan ons.
Fragment. Mitochondriaal syndroom
Ik schaam me om dit toe te geven, maar ik was een kijker van de realityshow 'De Bachelor'. Ik was zeer onder de indruk van de derde aflevering van seizoen 17 (januari 2013), waarin Sin (de bachelor) en Ashley (de kandidaat) een ontmoeting hadden met twee meisjes die lijden aan mitochondriale ziekte. Voor velen van jullie was dit, als je de aflevering hebt gezien, de eerste kennismaking met het mitochondriale syndroom (mitochondriaal syndroom is een complex van aandoeningen die verband houden met aangeboren schade aan mitochondriën). Deze groep aandoeningen wordt steeds grondiger onderzocht naarmate genetische test- en sequencingtechnologieën eenvoudiger, goedkoper en toegankelijker worden.
Tot de jaren '80 van de vorige eeuw, toen het menselijk mitochondriale genoom volledig was sequencing, waren meldingen van mitochondriale ziekten zeldzaam. De situatie veranderde met de mogelijkheid om mtDNA van veel patiënten te ontcijferen. Dit leidde tot een sterke toename van het aantal geregistreerde patiënten die lijden aan erfelijke mitochondriale ziekten. Ongeveer één op de vijf (of zelfs één op de tweeduizend) mensen heeft hiermee te maken. Hierbij houden we geen rekening met personen met niet-uitgesproken vormen van mitochondriale ziekten. Bovendien is ook de lijst van symptomen van het mitochondriaal syndroom snel gegroeid, wat wijst op de chaotische aard van deze aandoeningen.
Mitochondriale ziekten worden gekenmerkt door uiterst complexe genetische en klinische patronen, die een mix vormen van een zeer breed scala aan bestaande diagnostische categorieën. De erfelijkheidspatronen volgen soms, maar soms ook niet, de wetten van Mendel. Mendel beschreef de patronen van erfelijkheid via normale genen in de nucleaire DNA. De waarschijnlijkheid van het optreden van een genetisch kenmerk of erfelijke ziekte kan gemakkelijk worden berekend op basis van een kwantitatieve voorspelling van de splitsingsresultaten van nageslacht voor verschillende kwalitatieve kenmerken via willekeurige erfelijkheid van een van de twee kopieën van hetzelfde gen van ieder van de ouders (waarin elke nakomeling twee kopieën van elk gen ontvangt). In die gevallen waarin het mitochondriaal syndroom het gevolg is van een defect in nucleaire genen, volgen de bijbehorende erfelijkheidspatronen echt de regels van Mendel. Er zijn echter twee soorten genomen die de werking van mitochondriën mogelijk maken: mitochondriaal DNA (enkel via de maternale lijn doorgegeven) en nucleair DNA (geërfd van beide ouders). Hierdoor variëren erfelijkheidstypen van autosomaal dominant tot autosomaal recessief, evenals de overdracht van genetisch materiaal via de maternale lijn.
De situatie wordt nog verder gecompliceerd door het feit dat er complexe interacties tussen mtDNA en nDNA bestaan. Als gevolg hiervan kunnen dezelfde mtDNA-mutaties extreem verschillende symptomen veroorzaken bij broers en zussen die in hetzelfde gezin wonen (ze kunnen verschillende nucleaire DNA hebben met identiek mtDNA), terwijl mutaties identieke symptomen kunnen veroorzaken. Zelfs bij eenlingen met dezelfde diagnose kunnen de klinische beelden van de ziekte radicaal verschillen (specifieke symptomen hangen af van welke weefsels door het pathogene proces zijn aangetast), terwijl mensen met de mutaties vergelijkbare symptomen kunnen vertonen die zich in hetzelfde ziektebeeld manifesteren.
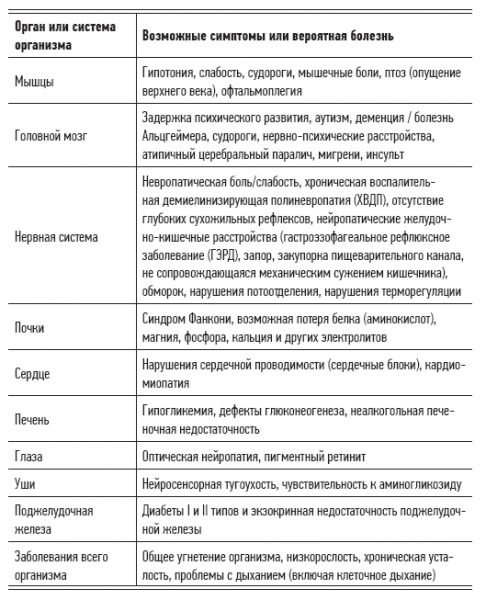
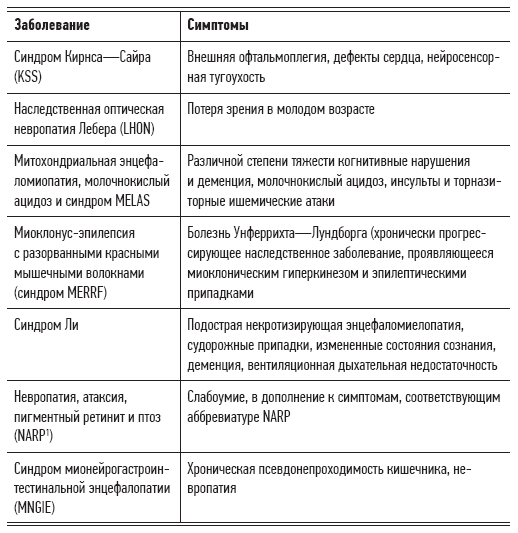
Hoe dan ook, in de moederlijke eicel bestaat een groot aantal variaties van mtDNA, en dit feit vermindert de waarde van alle voorspellingen met betrekking tot de resultaten van genetische overerving. De aard van deze groep ziekten is zo chaotisch dat de set symptomen die aan deze aandoeningen gerelateerd zijn, kan variëren van decade tot decade en zelfs kan verschillen tussen broers en zussen met identieke mitochondrial DNA-mutaties. Bovendien kan het mitochondriale syndroom soms eenvoudigweg verdwijnen, ongeacht of het was (of had moeten zijn) geërfd. Maar dergelijke gelukkige gevallen zijn zeldzaam; meestal verergeren mitochondriale ziekten. In tabellen 2.2 en 2.3 worden de ziekten en symptomen die verband houden met mitochondriale dysfunctie weergegeven, evenals de genetische factoren van deze ziekten. Op dit moment zijn er meer dan 200 soorten mitochondriale mutaties bekend in de wetenschap. Onderzoekresultaten wijzen erop dat veel degeneratieve ziekten het gevolg zijn van dit soort mutaties (dit betekent dat we een groot aantal ziekten opnieuw moeten classificeren en ze in de categorie mitochondriale ziekten moeten plaatsen).
Zoals we weten, kunnen deze mutaties ertoe leiden dat mitochondriën hun functie om energie te produceren niet meer vervullen, waardoor cellen hun werking kunnen onderbreken of sterven. Alle cellen (met uitzondering van rode bloedcellen) bevatten mitochondriën en derhalve heeft het mitochondriale syndroom invloed op meervoudige en zeer diverse systemen van het lichaam (gelijktijdig of achtereenvolgens).
Tabel 2.2. Kenmerken, symptomen en ziekten veroorzaakt door mitochondriale disfunctie
Tabel 2.3. Aangeboren ziekten veroorzaakt door mitochondriale disfunctie
Natuurlijk hebben sommige organen of weefsels meer energie nodig dan andere. Wanneer de energiebehoefte van een bepaald orgaan niet volledig kan worden vervuld, beginnen de symptomen van het mitochondriale syndroom zich te manifesteren. Voornamelijk raken ze de functies van de hersenen, het zenuwstelsel, spieren, hart, nieren en het endocriene systeem, oftewel alle organen die een grote hoeveelheid energie nodig hebben voor normaal functioneren.
Verworven ziekten veroorzaakt door mitochondriale disfunctie
Naarmate ons begrip van mitochondriale functie en disfunctie toeneemt, beginnen we een lange lijst van ziekten te creëren die worden veroorzaakt door mitochondriale disfunctie, en verduidelijken we de mechanismen van het ontstaan en de ontwikkeling van deze kwalen. Gegevens van recente onderzoeken wijzen erop dat één op de 2500 mensen lijdt aan het mitochondriale syndroom. Echter, als je de onderstaande lijst aandachtig bestudeert, zul je het erover eens zijn dat met grote waarschijnlijkheid mitochondriale ziekten (aangeboren of verworven) binnenkort worden vastgesteld bij elke vijfentwintigste of zelfs elke tiende inwoner van westerse landen.
- Type II diabetes
- Kankeraandoeningen
- Ziekte van Alzheimer
- Ziekte van Parkinson
- Bipolaire stemmingsstoornis
- Schizofrenie
- Veroudering en degeneratie
- Angststoornis
- Niet-alcoholische vetleverziekte
- Hart- en vaatziekten
- Sarcopenie (verlies van spiermassa en kracht)
- Onverdraagzaamheid van fysieke inspanning
- Vermoeidheid, inclusief chronisch vermoeidheidssyndroom, fibromyalgie en myofasciale pijn
Op genetisch niveau zijn er zeer complexe processen aan deze allemaal verbonden. De energiekracht van een specifiek persoon kan worden bepaald door de aangeboren verstoringen van zijn mitochondriale DNA te onderzoeken. Maar dit is slechts het uitgangspunt. In de loop van de tijd accumuleren er verworven defecten in het mtDNA in het lichaam, en zodra een bepaald orgaan een bepaalde drempel overschrijdt, begint het slecht te functioneren of wordt het vatbaar voor degeneratie (elke orgaan heeft zijn eigen tolerantiegrens, waar we meer over zullen bespreken).
Een andere complicatie is dat elke mitochondrium tot tien kopieën van mtDNA bevat, en elke cel, elke weefsel en elk orgaan heeft veel mitochondriën. Hieruit volgt dat er in ons lichaam talloze defecten in de kopieën van mtDNA zijn. De disfunctie van een specifiek orgaan begint wanneer het percentage defecte mitochondriën erin een bepaalde waarde overschrijdt. Dit fenomeen wordt het drempeleffect genoemd. Elk orgaan en elke weefsel is onderhevig aan specifieke mutaties en heeft zijn eigen mutatiedrempel, energetische behoeften en resistentie tegen invloeden van vrije radicalen. De combinatie van deze factoren bepaalt de reactie van het levende systeem op genetische verstoringen.
Als slechts 10 % van de mitochondriën defect is, kunnen de 90 % overgebleven normale energiecentrales de disfunctie van hun ‘genoten’ compenseren. Of, bijvoorbeeld, als de mutatie niet erg ernstig is maar een groot aantal mitochondriën heeft aangetast, kan de cel toch normaal functioneren.
Er is ook het concept van segregatie van defecte mitochondriën: bij de deling van de cel worden de mitochondriën willekeurig verdeeld tussen de twee dochtercellen. Een van deze cellen kan alle gemuteerde mitochondriën ontvangen, terwijl de andere alle gezonde 'energiefabrieken' krijgt (natuurlijk zijn tussenvarianten waarschijnlijker). Cellen met disfunctionele mitochondriën zullen tijdens het apoptoseproces sterven, terwijl gezonde cellen hun werk voortzetten (een van de verklaringen voor het plotselinge en onverwachte verdwijnen van het mitochondriaal syndroom). Het fenomeen van verschillen in DNA-volgorde van mitochondriën (of plastiden) binnen hetzelfde organisme, vaak zelfs binnen één cel, waarbij sommige mitochondriën bijvoorbeeld een pathologische mutatie kunnen bevatten en andere niet, wordt heteroplasmie genoemd. De graad van heteroplasmie verschilt zelfs tussen leden van dezelfde familie. Bovendien kan het niveau van heteroplasmie variëren binnen één organisme, afhankelijk van het specifieke orgaan of de specifieke cel, wat leidt tot een zeer breed scala aan manifestaties en symptomen van een bepaald mitochondriaal ziekte.
In het lichaam van een groeiende embryo, naarmate de cellen zich delen, vullen mitochondriën met mutaties de organen en weefsels die van elkaar verschillen in hun energiebehoeften. En als gemuteerde mitochondriën in grote aantallen de cellen bevolken die in de loop van de tijd veranderen in metabool actieve structuren (zoals de hersenen of het hart), heeft het betreffende organisme vervolgens problemen met de kwaliteit van leven (als het überhaupt levensvatbaar is). Aan de andere kant, als een massa disfunctionele mitochondriën zich hoofdzakelijk ophoopt in cellen met een lage metabolische intensiteit (bijvoorbeeld in huidcellen, die regelmatig vervangen worden), kan de drager van dergelijke mitochondriën nooit op de hoogte zijn van zijn genetische aanleg voor het mitochondriaal syndroom. In het eerder genoemde fragment van 'De Bachelor' leek een van de meisjes met een mitochondriale ziekte helemaal normaal, terwijl de andere duidelijk leed aan een ernstige aandoening.
Sommige mitochondriale mutaties ontwikkelen zich spontaan met de leeftijd als gevolg van de vorming van vrije radicalen tijdens een normaal metabolisme. Wat daarna gebeurt, hangt af van verschillende factoren. Bijvoorbeeld, als een cel vol met disfunctionele mitochondriën zich snel deelt, zoals het geval is bij stamcellen die verantwoordelijk zijn voor weefselregeneratie, zullen defecte energie-opwekkers actief hun expansie uitvoeren. Als een verzwakte cel echter niet meer deelt (bijvoorbeeld een neuron), blijven de mutaties beperkt tot die cel, wat echter de mogelijkheid van een succesvolle toevallige mutatie niet uitsluit. De complexiteit van de genetische basis van het mitochondriale syndroom verklaart dus waarom de uitputting van de bio-energetische middelen van het lichaam, veroorzaakt door mitochondriale mutaties, zich uitdrukt in een breed scala van verschillende en complexe ziekten en symptomen.
We moeten ook niet vergeten dat er veel genen buiten het mtDNA zijn die verantwoordelijk zijn voor de normale werking van mitochondriën. Als een mutatie de genen raakt die voor RNA coderen, zijn de gevolgen meestal zeer ernstig. In de gevallen waarin een kind bij de conceptie een gemuteerde transcriptiefactor van mitochondriën van een van de ouders ontvangt (ter herinnering, transcriptiefactoren zijn eiwitten die het proces van mRNA-synthese op een DNA-matrix reguleren door zich te binden aan specifieke delen van het DNA), zullen alle mitochondriën in het lichaam van het kind aan pathogene invloeden blootgesteld worden. Echter, als de mutatie alleen van toepassing is op specifieke transcriptiefactoren die alleen geactiveerd worden in bepaalde organen of weefsels of in reactie op de afgifte van een specifiek hormoon, zal het bijbehorende pathogene effect uitsluitend lokaal zijn.
Het brede scala aan mitochondrial diseases en hun manifestaties vormt een serieuze uitdaging voor medici (zowel theoretisch als praktisch), inclusief de feitelijke onmogelijkheid om de ontwikkeling van het mitochondriale syndroom te voorspellen. Er zijn zoveel mitochondriale ziekten dat het al moeilijk is om ze namen te geven, terwijl veel van hen nog niet zijn ontdekt. Zelfs een aantal bekende degeneratieve ziekten (hart- en vaatziekten, kanker, en verschillende vormen van dementie, enz.) worden door de moderne wetenschap toegeschreven aan disfunctie van mitochondriën.
Het is belangrijk te beseffen dat, hoewel er geen volledige behandeling voor mitochondriale ziekten is, veel mensen met deze aandoeningen (vooral als het gaat om milde of gematigde vormen van de ziekte) lang en volwaardig kunnen leven. Dit vereist echter een systematische aanpak door gebruik te maken van de kennis die we tegenwoordig ter beschikking hebben.
Over de auteur
Lee Noh is een geregistreerde naturopathische arts uit Canada en bezitter van meerdere prijzen. Collega's beschrijven hem als een vooruitziende ondernemer, strateeg en arts. Lee heeft posities bekleed als medisch adviseur, wetenschappelijk expert en directeur van onderzoek en ontwikkeling bij grote organisaties. Naast zijn wetenschappelijke werk is hij ook consultant op het gebied van natuurlijke gezondheidsproducten en voedingssupplementen, en maakt hij deel uit van de redactionele adviesraad van het tijdschrift Alive — het meest gelezen gezondheidstijdschrift in Canada. Hij noemt de regio van de Greater Toronto Area zijn thuis, waar hij woont met zijn vrouw en twee zoons, en heeft een bijzondere interesse in het bevorderen van natuurlijke gezondheid en milieubescherming.
» Meer informatie over het boek is te vinden op
»
»
Voor Habr-bewoners is er 25% korting met de coupon — Mitochondriën
Na betaling van de papieren versie van het boek ontvangt u de elektronische versie per e-mail.
Bron: habr.com
