

V súčasnej pandémii COVID-19 vzniklo množstvo problémov, na ktoré sa hackeri s radosťou vrhli. Od tvárových štítov, vytlačených na 3D tlačiarni, a domácich zdravotníckych masiek, až po náhradu kompletného mechanického zariadenia na umelú ventiláciu pľúc – tento prúd nápadov inšpiroval a povzbudil dušu. Zároveň sa objavili pokusy postúpiť aj v inej oblasti: vo výskumoch zameraných na boj priamo proti vírusu.
Zdá sa, že najväčší potenciál na zastavenie súčasnej pandémie a predbehnutie všetkých nasledujúcich má prístup, ktorý sa snaží preniknúť do samotného jadra problému. Tento prístup z kategórie „spoznaj svojho nepriateľa“ presadzujú výpočtový projekt Folding@Home. Milióny ľudí sa zaregistrovali do projektu a darujú časť výpočtových výkonov svojich procesorov a GPU, čím vytvorili najväčší [distribuovaný] superpočítač v histórii.
Ale na čo presne sa využívajú všetky tieto exaflopy? Prečo je potrebné vrhnúť takéto výpočtové schopnosti na ? Какая тут работает биохимия, зачем вообще белкам нужно укладываться? Вот краткий обзор фолдинга белков: что это, как он происходит и в чём его важность.
Na začiatok to najdôležitejšie: načo sú bielkoviny?
Bielkoviny sú životne dôležité štruktúry. Poskytujú nielen stavebný materiál pre bunky, ale slúžia aj ako enzýmy-katalyzátory prakticky všetkých biochemických reakcií. Bielkoviny, či už sú alebo , predstavujú dlhé reťazce , usporiadaných v určitej sekvencii. Funkcie bielkovín sú určené tým, aké aminokyseliny sa nachádzajú na určitých miestach bielkoviny. Ak napríklad bielkovina potrebuje viazať sa na pozitívne nabitú molekulu, miesto spojenia musí byť zaplnené negatívne nabitými aminokyselinami.
Aby sme pochopili, ako bielkoviny získavajú štruktúru, ktorá určuje ich funkciu, musíme prejsť základmi molekulárnej biológie a informačného toku v bunke.
Výroba, alebo bielkovín začína procesom . Počas transkripcie sa dvojitá špirála DNA, obsahujúca genetické informácie bunky, čiastočne odmotáva, čo umožňuje prístup dusíkatých báz DNA k enzýmu nazývanému . Úlohou RNA-polymerázy je vyrobiť RNA-kópiu, alebo transkripciu, génu. Táto kópia génu, nazývaná (mRNA) je jednovrstvová molekula, ktorá je ideálna na riadenie intracelulárnych produkčných fabrík, , ktoré sa zaoberajú produkciou, alebo proteínov.
Ribozómy fungujú ako montážne zariadenia – zachytávajú vzor mRNA a porovnávajú ho s inými malými časťami RNA, (tRNA). Každá tRNA má dve aktívne oblasti – sekciu troch báz nazvanú , ktorá sa musí zhodovať s príslušnými kodónmi mRNA, a časť na viazanie aminokyseliny, špecifickej pre tento Počas prekladu sa molekuly tRNA v ribozóme náhodne pokúšajú viazať na mRNA pomocou antikódonov. V prípade úspechu sa molekula tRNA pripojí svoju aminokyselinu k predchádzajúcej, čím vytvára ďalší článok v reťazci aminokyselín, ktorý je zakódovaný mRNA.
Táto sekvencia aminokyselín predstavuje prvú úroveň štrukturálnej hierarchie proteínu, a preto sa nazýva jeho Celková trojrozmerná štruktúra proteínu a jeho funkcie priamo vychádzajú z primárnej štruktúry a závisia od rôznych vlastností každej z aminokyselín a ich vzájomnej interakcie. Keby nebolo týchto chemických vlastností a interakcií aminokyselín, by zostali lineárnymi sekvenciami bez trojrozmernej štruktúry. To môžeme vidieť zakaždým, keď varíme jedlo – v tomto procese dochádza k tepelnej trojrozmernej štruktúry proteínov.
Vzdialené väzby častí proteínov
Ďalšiemu stupňu trojrozmernej štruktúry, ktorý presahuje primárnu, dali vynaliezavý názov Patrí sem vodíkové väzby medzi aminokyselinami relatívne blízko seba. Hlavná podstata týchto stabilizujúcich interakcií spočíva v dvoch veciach: a Alfa-helix tvorí tesne skrútenú časť polypeptidu, zatiaľ čo beta-list predstavuje hladký a široký úsek. Obe formácie majú ako štrukturálne, tak aj funkčné vlastnosti, ktoré závisia od charakteristík ich vkladných aminokyselín. Napríklad, ak sa alfa-helix prevažne skladá z hydrofilných aminokyselín, ako sú alebo potom pravdepodobne bude účastníkom reakcií vo vode.
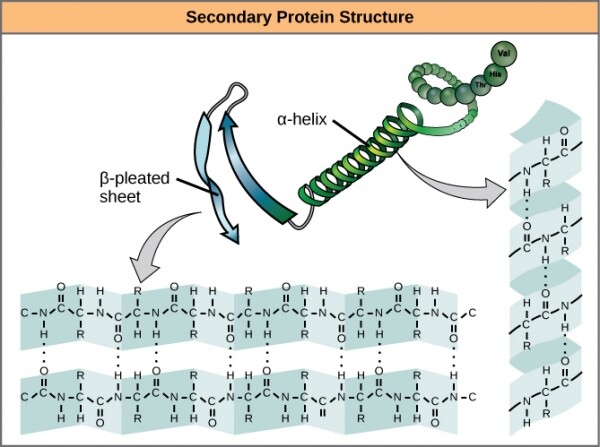
Alfa špirál a beta listov v proteínoch. Vodíkové väzby sa vytvárajú počas expresie proteínu.
Tieto dve štruktúry a ich kombinácie tvoria nasledujúcu úroveň štruktúry proteínu — . Na rozdiel od jednoduchých fragmentov sekundárnej štruktúry má terciárna štruktúra v prevažnej miere vplyv na hydrofóbnosť. V centrách väčšiny proteínov sa nachádzajú aminokyseliny s vysokou hydrofóbnosťou, ako alebo , a voda je odsúvaná z týchto oblastí kvôli "mastnej" povahe radikálov. Tieto štruktúry sa často objavujú v transmembránových proteínoch, zabudovaných do dvojitej lipidovej membrány, ktorá obklopuje bunky. Hydrofóbne oblasti proteínov zostávajú termodynamicky stabilné vo vnútri tukovej časti membrány, zatiaľ čo hydrofilné časti proteínu podliehajú účinkom vodného prostredia z oboch strán.
Stabilitu terciárnych štruktúr zabezpečujú aj vzdialené väzby medzi aminokyselinami. Klasickým príkladom takýchto väzieb je , ktorý sa často vyskytuje medzi dvoma radikálmi cisteínu. Ak ste v kaderníctve pri procedúre trvalej ondulácie vlasov nejakého klienta cítili zápach, ktorý trochu pripomínal pokazené vajcia, išlo o čiastočnú denaturáciu terciárnej štruktúry keratínu nachádzajúceho sa vo vlasoch, prebiehajúcu prostredníctvom zníženia disulfidových väzieb pomocou obsahujúcich síru zmiešanín.
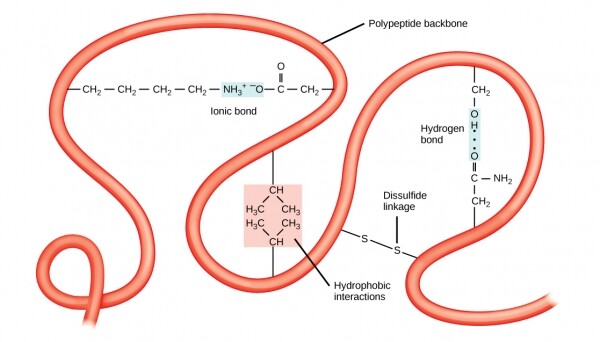
Terciárnu štruktúru stabilizujú udalosti s dlhým dosahom, ako sú hydrophobicity alebo disulfidové väzby.
Disulfidové väzby môžu vzniknúť medzi radikálmi v jednej polypeptidovej reťazci, alebo medzi cisteínmi z rôznych plných reťazcov. Interakcie medzi rôznymi reťazcami tvoria úroveň štruktúry proteínu. Skvelým príkladom kvartérnej štruktúry je vo vašej krvi. Každá molekula hemoglobínu sa skladá zo štyroch rovnakých globínov, častí bielkovín, z ktorých každá je udržiavaná v určitej pozícii v polypeptide disulfidovými mostíkmi, a tiež je spojená s molekulou hému obsahujúcou železo. Všetky štyri globíny sú prepojené medzi-molekulovými disulfidovými mostíkmi a celá molekula sa môže viazať naraz na niekoľko molekúl vzduchu, až štyri, a je schopná ich uvoľňovať podľa potreby.
Modelovanie štruktúr v hľadaní liečby choroby
Polypeptidové reťazce začínajú naberať konečnú formu počas translácie, keď rastúci reťazec vystupuje z ribozómu – približne ako úsek drôtu z zliatiny s efektom pamäte môže prijímať zložité formy pri zahriatí. Avšak, ako to býva v biológii, všetko nie je také jednoduché.
Vo mnohých bunkách podliehajú transkribované gény pred transláciou vážnej editácii, ktorá výrazne mení základnú štruktúru bielkoviny v porovnaní s čistou sekvenciou základov génu. Pri tom sa translácia často spolieha na molekulárnych sprievodcov, bielkoviny, ktoré sa dočasne viažu na vznikajúci polypeptidový reťazec a zabraňujú mu prijať akúkoľvek medzistupňovú formu, z ktorej by sa potom nemohli dostať k konečnej forme.
To všetko smeruje k tomu, že predpovedanie konečnej formy bielkoviny nie je triviálnou úlohou. Desiatky rokov bol jediným spôsobom skúmania štruktúry bielkovín fyzikálne metódy, ako je röntgenová kryštalografia. Iba na konci 60. rokov biochemici začali vytvárať výpočtové modely zloženia bielkovín, prevažne so zameraním na modelovanie sekundárnej štruktúry. Tieto metódy a ich potomkovia vyžadujú obrovské objemy vstupných údajov okrem primárnej štruktúry – napríklad tabuľky uhlov väzby aminokyselín, zoznamy hydrofóbnosti, nabité stavy a dokonca aj udržiavanie štruktúry a fungovanie na evolučných časových úsekoch – a to všetko za účelom uhádnuť, ako bude konečný bielok vyzerať.
Dnešné metódy predpovedania sekundárnej štruktúry, ktoré fungujú predovšetkým v sieti Folding@Home, dosahujú presnosť približne 80 % – čo je pomerne slušné vzhľadom na zložitosti úlohy. Údaje získané prediktívnymi modelmi o takých proteínoch, ako je proteín hrotov SARS-CoV-2, budú porovnané s údajmi fyzického skúmania vírusu. Výsledkom bude presná štruktúra proteínu a možno sa nám podarí pochopiť, ako sa vírus pripája k receptorom. človeka nachádzajúceho sa v dýchacích cestách vedúcich dovnútra tela. Ak sa nám podarí rozlúštiť túto štruktúru, pravdepodobne nájdeme lieky, ktoré blokujú väzbu a zabraňujú infekcii.
Štúdie o skladaní proteínov sú v samom srdci nášho porozumenia množstvu chorôb a infekcií, takže aj keď prostredníctvom siete Folding@Home prídeme na to, ako poraziť COVID-19, ktorého výbuch sme nedávno pozorovali, táto sieť nebude dlho nečinná. Je to výskumný nástroj, ktorý je skvele vhodný na štúdium proteínových modelov ležiacich v základoch desiatok ochorení súvisiacich s nesprávnym skladaním proteínov – napríklad pri Alzheimerovej chorobe alebo pri variante prionovej choroby, ktorú často nesprávne nazývajú kravskou besnotou. A keď nevyhnutne príde ďalší vírus, už budeme pripravení znovu bojovať.
Zdroj: habr.com
