

Under den aktuella COVID-19-pandemin har många problem uppstått som hackare gärna har utnyttjat. Från ansiktsskydd tillverkade med 3D-skrivare och hemgjorda medicinska masker till att ersätta en fullständig mekanisk apparat för artificiell ventilation av lungorna – denna ström av idéer har inspirerat och glädjt själen. Samtidigt har det funnits försök att göra framsteg på ett annat område: inom forskningen riktad mot att direkt bekämpa själva viruset.
Tydligen har det största potentialen att stoppa den nuvarande pandemin och överträffa alla framtida pandemier ett angreppssätt som försöker nå roten av problemet. Detta angreppssätt, som faller under kategorin "känn din fiende", praktiseras av det beräkningsprojektet Folding@Home. Miljontals människor har registrerat sig i projektet och donerat en del av sina processors och GPU:ers beräkningskraft, vilket därmed skapat den största [distributed] superdatorn i historien.
Men vad används egentligen alla dessa exaflops till? Varför behövs det så mycket beräkningskraft för ? Какая тут работает биохимия, зачем вообще белкам нужно укладываться? Вот краткий обзор фолдинга белков: что это, как он происходит и в чём его важность.
Först och främst, varför behövs proteiner?
Proteiner är livsnödvändiga strukturer. De ger inte bara byggmaterial för celler, utan fungerar också som enzymer som katalyserar nästan alla biokemiska reaktioner. Proteiner, oavsett om de är eller , består av långa kedjor , som är ordnade i en viss sekvens. Proteiners funktioner bestäms av vilka aminosyror som finns i specifika positioner inom proteinet. Om, till exempel, en protein behöver binda sig till en positivt laddad molekyl, måste bindningsstället fyllas med negativt laddade aminosyror.
För att förstå hur proteiner får den struktur som bestämmer deras funktion, måste man gå igenom grunderna i molekylärbiologi och informationsflödet i cellen.
Produktion, eller av proteiner börjar med processen Under transkriptionen delvis vecklas DNA:s dubbelhelix ut, vilket ger tillgång till de kvävebaser som finns i DNA för enzymet som kallas RNA-polymeras uppgift är att skapa en RNA-kopia, eller transkription, av genen. Denna genkopi kallas (mRNA) är en enkel kedjemolekyl som perfekt passar för att styra cellens proteinfabriker, , som ansvarar för produktionen, eller av proteiner.
Ribosomer fungerar som monteringsanordningar – de fångar den mRNA-mall och matchar den med andra små RNA-delar, (tRNA). Varje tRNA har två aktiva områden – en sektion på tre baser som kallas , som måste matcha med motsvarande kodon från mRNA, och en plats för bindning av en aminosyra specifik för detta . Under översättningen försöker tRNA-molekyler i ribosomen slumpmässigt binda till mRNA via antikodon. Om det lyckas fäster tRNA-molekylen sin aminosyra till den föregående, och bildar ett nytt led i kedjan av aminosyror, kodad av mRNA.
Denna sekvens av aminosyror är den första nivån av den strukturella hierarkin av proteiner, och kallas därför dess . Hela proteinets tredimensionella struktur och funktioner härstammar direkt från den primära strukturen och är beroende av olika egenskaper hos varje aminosyra och deras interaktioner. Utan dessa kemiska egenskaper och interaktioner mellan aminosyror skulle förbli linjära sekvenser utan tredimensionell struktur. Detta kan ses varje gång man lagar mat – i denna process sker en värme av proteinerna tredimensionella struktur.
Långdistansbindningar av proteindelar
Den nästa nivån av tredimensionell struktur, som går utöver den primära, har fått det smarta namnet . Den inkluderar vätebindningar mellan aminosyror av relativt nära håll. Kärnan i dessa stabiliserande interaktioner fokuserar på två saker: och . Alfa-helix bildar en tätt vriden sektion av polypeptiden, medan beta-flak utgör ett slätt och brett område. Båda formationerna har både strukturella och funktionella egenskaper, beroende på egenskaperna hos de aminosyror som utgör dem. Till exempel, om alfa-helixen främst består av hydrofila aminosyror som eller , så kommer den förmodligen att delta i vattenreaktioner.
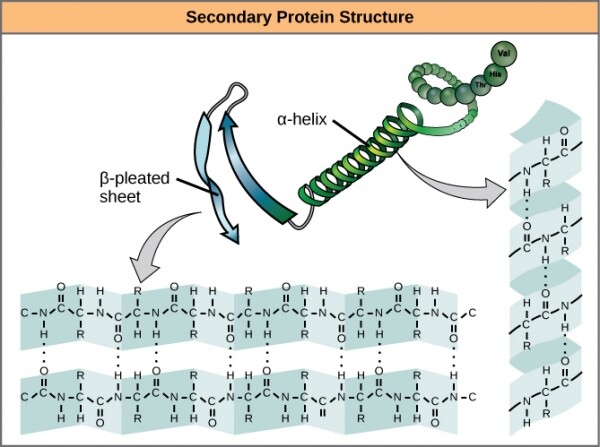
Alfa-spiraler och beta-flak i proteiner. Vätebindningar bildas under proteinets uttryck.
Dessa två strukturer och deras kombinationer bildar nästa nivå av proteinstruktur — . Till skillnad från enkla fragment av sekundärstruktur påverkas den tertiära strukturen främst av hydrofobicitet. I centrum av de flesta proteiner finns aminosyror med hög hydrofobicitet, såsom eller , och vatten utesluts därifrån på grund av de "feta" naturen hos radikalerna. Dessa strukturer förekommer ofta i transmembranproteiner, som integreras i det dubbla lipidmembranet som omger celler. De hydrofoba delarna av proteiner förblir termodynamiskt stabila inuti de lipidiska delarna av membranet, medan de hydrofila delarna av proteinet utsätts för vattnet på båda sidor.
Dessutom säkerställs stabiliteten hos tertiära strukturer genom långdistansbindningar mellan aminosyror. Ett klassiskt exempel på sådana bindningar är , som ofta förekommer mellan två cysteinradikaler. Om du vid en frisör under en permanentbehandling kände en doft som påminde om ruttna ägg, var det en partiell denaturering av den tertiära strukturen av keratinet i håret, som sker genom att minska disulfidbindningarna med hjälp av svavelhaltiga Den tertiära strukturen stabiliseras av långdistansinteraktioner, som hydrofobicitet eller disulfidbindningar.
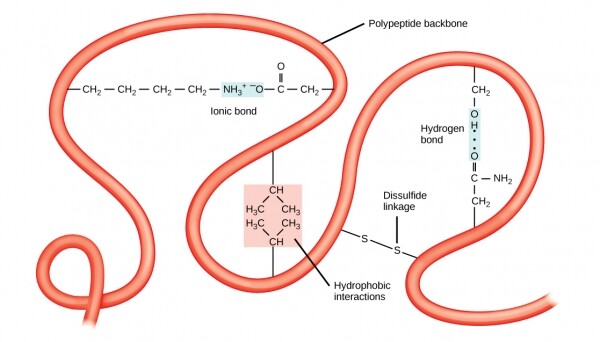
Disulfidbindningar kan uppstå mellan
cysteinradikaler i en och samma polypeptidkedja, eller mellan cysteiner från olika hela kedjor. Interaktioner mellan olika kedjor bildar nivån av proteinstruktur. Ett utmärkt exempel på kvartärstruktur är уровень белковой структуры. Прекрасным примером четвертичной структуры служит i din blod. Varje hemoglobinmolekyl består av fyra identiska globiner, delar av ett protein, där varje del hålls på en bestämd plats i polypeptiden av disulfidbryggor och är knuten till en hem-molekyl som innehåller järn. Alla fyra globiner är sammankopplade med intermolekylära disulfidbryggor, och hela molekylen binder samtidigt till flera luftmolekyler, upp till fyra, och kan frigöra dem vid behov.
Modellering av strukturer i jakten på sjukdomsbehandling
Polypeptidkedjor börjar vikas till den slutliga formen under translationen, när den växande kedjan kommer ut från ribosomen – ungefär som en del av en legering med minnesfunktion kan anta komplexa former när den värms upp. Men, som alltid i biologin, är inte allt så enkelt.
I många celler genomgår de transkriberade generna omfattande redigeringar före translationen, vilket kraftigt förändrar den primära proteins strukturell jämfört med den rena genens sekvens. Under detta förlitar sig ofta translationsmekanismerna på hjälp av molekylära chaperoner, proteiner som tillfälligt binder till den framväxande polypeptidkedjan och förhindrar att den antar någon mellanliggande form som de sedan inte kan övergå till den slutliga.
Detta leder till att förutsäga den slutliga formen av ett protein inte är en trivial uppgift. I årtionden har den enda metoden för att studera proteinstrukturer varit fysikaliska metoder såsom röntgenkristallografi. Först i slutet av 1960-talet började biofysikaliska kemister att bygga beräkningsmodeller för proteinvikning, med fokus på att modellera sekundärstrukturen. Dessa metoder och deras efterföljande varianter kräver enorma mängder indatalager utöver den primära strukturen – till exempel, tabeller över bindningsvinklar för aminosyror, listor över hydrofobicitet, laddade tillstånd och till och med bevarande av struktur och funktion över evolutionära tidsperioder – allt för att gissa hur det slutliga proteinet kommer att se ut.
De dagens beräkningsmetoder för att förutsäga sekundär struktur, som särskilt arbetar inom nätverket Folding@Home, fungerar med en noggrannhet på cirka 80 % – vilket är ganska bra med tanke på uppgiftens komplexitet. Data som erhållits från de prediktiva modellerna för proteiner som SARS-CoV-2-spikeproteinet kommer att jämföras med data från fysisk studie av viruset. Resultatet kan bli en exakt struktur av proteinet och kanske även en förståelse för hur viruset fäster vid receptorer. hos människor, som finns i luftvägarna som leder in i kroppen. Om vi kan förstå denna struktur, kommer vi sannolikt att kunna hitta läkemedel som blockerar bindning och förebygger infektion.
Studier av proteinvikning ligger i centrum av vår förståelse för så många sjukdomar och infektioner, att även när vi med hjälp av nätverket Folding@Home upptäcker hur vi kan besegra COVID-19, vars explosiva tillväxt vi har sett på sistone, kommer detta nätverk inte att stå utan arbete länge. Det är ett forskningsverktyg som är utmärkt för att studera proteinmodeller som ligger till grund för dussintals sjukdomar relaterade till felaktig proteinvikning – till exempel Alzheimers sjukdom eller en variant av Creutzfeldt-Jakobs sjukdom, som ofta felaktigt kallas galna kor. Och när det ofrånkomligen dyker upp ett nytt virus, kommer vi redan vara redo att börja kampen igen.
Källa: habr.com
